Retour sur ... ASBMR 2026
ASBMR 2026 : les maladies rares osseuses au cœur des avancées
Des essais cliniques à la recherche fondamentale, le congrès annuel de l’American Society for Bone and Mineral Research (ASBMR) a une nouvelle fois réuni les spécialistes internationaux de l’os et du métabolisme minéral.
Soutenue par la filière OSCAR dans le cadre de son appel à candidatures 2026 consacré à la formation, Lucie LEVAILLANT (MD, PhD, CHU d’Angers) y a présenté ses travaux et reçu le Young Investigator Award de l’ASBMR, qui distingue de jeunes chercheurs pour la qualité de leurs travaux scientifiques.
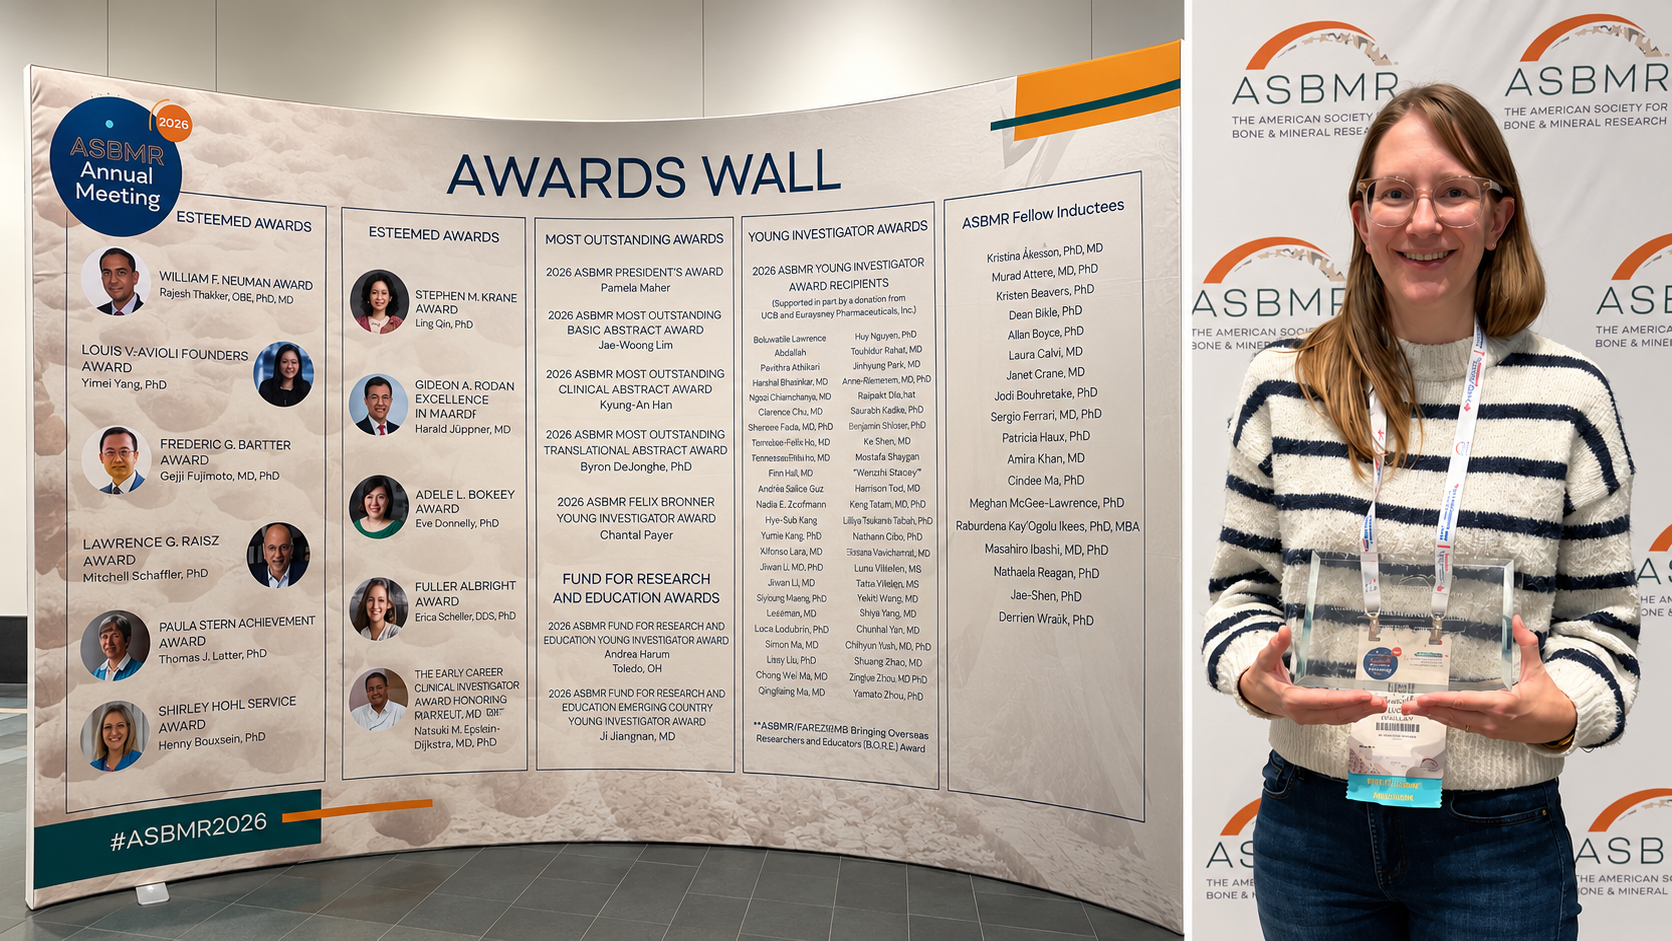
ASBMR Annual Meeting 2026 – Young Investigator Award remis à Lucie LEVAILLANT
Cette édition 2026 de l’ASBMR a notamment été marquée par de nombreuses présentations consacrées aux nouvelles approches thérapeutiques dans les maladies osseuses rares, ainsi qu’aux avancées de la recherche fondamentale. Retour sur les principaux résultats présentés, avec Lucie LEVAILLANT.
Innovations et avancées thérapeutiques
Ostéogenèse imparfaite : le setrusumab cherche son indication
Peut-on réduire le risque de fracture dans l’ostéogenèse imparfaite (OI) en stimulant la formation osseuse ? C’est l’objectif du setrusumab, un anticorps dirigé contre la sclérostine, une protéine qui freine normalement la formation de l’os.
Dans les essais de phase III Orbit et Cosmic, le traitement n’a toutefois pas permis de réduire significativement le taux global de fractures, critère principal des deux études. Mais un signal se dessine chez les patients les plus sévèrement atteints : parmi ceux qui avaient présenté plus de trois fractures au cours des 24 mois précédents, le taux de fractures était plus faible sous setrusumab que sous placebo. Ce résultat était statistiquement significatif dans Cosmic (p = 0,009), mais pas dans Orbit (p = 0,063).
Ces analyses ayant été réalisées a posteriori, elles restent exploratoires. Elles devront être confirmées dans des études spécifiquement conçues pour évaluer le traitement chez les patients présentant les formes les plus actives de la maladie.
La recherche se poursuit aussi en amont. Parmi les pistes étudiées : bloquer simultanément la sclérostine et DKK1, deux protéines qui freinent la formation osseuse, ou encore agir sur les récepteurs GIP et GLP-2, impliqués notamment dans la régulation du métabolisme osseux.
Source : Ward LM, Carpenter TO, Celli M, et al. The safety and efficacy of setrusumab in patients <18 years of age with osteogenesis imperfecta: 12-month results of the Phase 3 Orbit and Cosmic trials. Abstract 1117, communication orale, 11 octobre 2026.
FOP : deux traitements ciblent l’ossification
Dans la fibrodysplasie ossifiante progressive (FOP), des tissus comme les muscles ou les tendons se transforment progressivement en os. Deux traitements récemment évalués cherchent à bloquer ce processus d’ossification hétérotopique.
Le garetosmab, un anticorps dirigé contre l’Activine A, a montré en phase III une réduction de plus de 90 % du nombre de nouvelles lésions à 56 semaines par rapport au placebo. Administré par voie intraveineuse toutes les quatre semaines, il a été approuvé aux États-Unis en août 2026 chez l’adulte.
Autre stratégie : agir directement sur ALK2/ACVR1, le récepteur anormalement activé dans la FOP. Le zilurgisertib, pris par voie orale une fois par jour, a lui aussi montré des résultats marqués en phase III. Une nouvelle lésion est apparue chez 3,1 % des patients traités, contre 16,7 % sous placebo. Le volume total des nouvelles lésions était par ailleurs réduit de 99,9 % par rapport au placebo. Le volume des lésions déjà présentes diminuait également sous traitement, alors qu’il augmentait sous placebo.
Approuvé aux États-Unis en septembre 2026 chez les patients âgés de 12 ans et plus, le zilurgisertib illustre le développement de traitements de plus en plus ciblés sur les mécanismes moléculaires à l’origine de la FOP.
Sources : - Papa R, Rhee S, Delai P, et al. The Long-Term Safety and Efficacy of Garetosmab in Adults with Fibrodysplasia Ossificans Progressiva: Week 84 Results From the Phase 3 OPTIMA Study. Abstract 1153, communication orale, 12 octobre 2026.
- Guha M, Obla A, Catlett I, Pignolo RJ. Insights Into FOP Plasma Biomarkers From the Phase 2 Randomized, Double-Blind, Placebo-Controlled PROGRESS Trial. Abstract 552, poster SAT-552, 10 octobre 2026. Présentatrice : Manti Guha, Incyte, Wilmington, États-Unis ; investigateur principal : Robert J. Pignolo, Department of Medicine, Mayo Clinic, Rochester, États-Unis.
Achondroplasie : plusieurs voies pour agir sur FGFR3
Dans l’achondroplasie, une activation excessive du récepteur FGFR3 freine la croissance des os. Plusieurs traitements cherchent aujourd’hui à contourner ou à bloquer ce mécanisme.
Premier exemple, le navepegritide, un analogue à longue durée d’action du CNP (peptide natriurétique de type C). Administré une fois par semaine, il a été approuvé par la FDA aux États-Unis en février 2026 chez les enfants à partir de 2 ans dont les cartilages de croissance sont encore ouverts. Après 52 semaines, la vitesse de croissance était supérieure de 1,5 cm/an à celle observée sous placebo.
Autre stratégie c'est d'agir directement sur FGFR3. L’infigratinib, un inhibiteur oral quotidien des récepteurs FGFR1 à 3, a montré en phase III une augmentation de la vitesse de croissance annualisée de 1,74 cm/an par rapport au placebo après un an de traitement.
Une molécule plus sélective, le dabogratinib, cible uniquement FGFR3. Chez la souris, elle a amélioré plusieurs paramètres de croissance osseuse, notamment au niveau de la base du crâne et du foramen magnum, l’ouverture située à sa base par laquelle passe la moelle épinière. Elle est désormais évaluée en phase II chez des enfants de 3 à 10 ans.
D’autres pistes, à des stades encore plus précoces, sont également explorées, parmi lesquelles des dérivés rétinoïdes ou des molécules agissant sur PTH1R, le récepteur de la parathormone. L’objectif reste le même, mieux corriger les conséquences de l’activation excessive de FGFR3, au-delà du seul gain de taille.
Source : Ward LM, Hoernschemeyer DG, Legare J, et al. Continued Improvements in Lower Extremity Alignment in Navepegritide-Treated Children With Achondroplasia: Week 104 Results from the ApproaCH Trial. Abstract 469, poster, 9-10 octobre 2026.
Chondrodysplasie de Jansen : freiner un récepteur trop actif
La chondrodysplasie métaphysaire de Jansen est une maladie osseuse extrêmement rare, liée à des variants activateurs du gène PTH1R. Le récepteur PTH1R reste alors anormalement actif, même en l’absence de parathormone (PTH). Cette activation permanente perturbe notamment la croissance osseuse et le métabolisme phosphocalcique, avec des anomalies des métaphyses, une petite taille, une hypercalcémie et souvent une diminution marquée de la PTH circulante.
Le DS69910557 (DS699) cherche précisément à réduire cette activité excessive. Administré par voie orale, il agit comme un agoniste inverse de PTH1R. Autrement dit, il diminue l’activité spontanée du récepteur.
Chez la souris, le traitement a permis de diminuer l’hypercalcémie, de restaurer en partie la sécrétion de PTH et d’améliorer les anomalies de la plaque de croissance.
Ces résultats restent précliniques, mais ils soutiennent l’intérêt de cette stratégie ciblant directement l’activité anormale de PTH1R.
Source :
Hoeppner J, Gardella TJ, Jüppner H. An orally available small-molecule inverse agonist to reduce constitutive activity of PTH1R mutants that cause Jansen’s metaphyseal chondrodysplasia. Endocrine Unit, Massachusetts General Hospital and Harvard Medical School, Boston, MA, USA. Abstract 1050, 10 octobre 2026.
Hypocalcémie autosomique dominante : calmer un détecteur du calcium trop sensible
Dans l’hypocalcémie autosomique dominante de type 1 (ADH1), des variants activateurs du gène CASR rendent le récepteur sensible au calcium (CaSR) excessivement actif. Il détecte alors le calcium comme s’il était trop élevé, même lorsque sa concentration sanguine est basse. Conséquence, la sécrétion de PTH (parathormone) est insuffisante, la calcémie diminue et l’élimination du calcium dans les urines augmente.
Le traitement repose aujourd’hui surtout sur le calcium et la vitamine D active, mais ceux-ci peuvent accentuer cette hypercalciurie.
Une approche plus ciblée consiste à freiner directement le CaSR avec l’encaleret, un calcilytique oral. Dans l’essai de phase III CALIBRATE, après 24 semaines, 91 % des patients traités avaient une concentration de PTH revenue au moins à la limite inférieure de la normale, contre aucun patient poursuivant le traitement conventionnel.
Par ailleurs, 76 % des patients sous encaleret avaient simultanément une calcémie et une calciurie dans les cibles définies par l’étude, contre 19 % sous traitement conventionnel.
En agissant sur le mécanisme à l’origine de la maladie plutôt qu’en compensant uniquement l’hypocalcémie, l’encaleret pourrait ainsi permettre une prise en charge plus physiologique de l’ADH1.
Au congrès de l’ASBMR 2026, des données complémentaires ont également montré une augmentation des marqueurs du remodelage osseux parallèlement à la restauration de la sécrétion endogène de PTH. L’impact à long terme sur l’os et les complications rénales devra toutefois encore être précisé.
Sources :
Imel EA, et al. Encaleret Restores Mineral Homeostasis And Increases Bone Turnover In Autosomal Dominant Hypocalcemia Type 1 (ADH1): 24-Week Results From Phase 3 CALIBRATE Trial. Abstract 1087, communication orale, ASBMR Annual Meeting, Boston, 11 octobre 2026.
Kamenicky P, Mannstadt M, Ing S, Giustina A, Ito N, Khan A, Levine MA, Ahmad T, Collins M, Roberts MS, Adler S, Gafni R. Encaleret restores mineral homeostasis in Autosomal Dominant Hypocalcemia Type 1 (ADH1): primary results from the phase 3 CALIBRATE trial. European Journal of Endocrinology. 2026;195(Suppl 1):lvag096.130. doi:10.1093/ejendo/lvag096.130.
Dysplasie fibreuse : dénosumab et burosumab à l’étude chez l'enfant
Peut-on freiner l’activité des lésions osseuses chez l’enfant tout en limitant l’exposition au traitement ? L’équipe d’Alison BOYCE (NIDCR/NIH, États-Unis) a évalué de faibles doses de dénosumab chez 11 enfants atteints de dysplasie fibreuse.
Sous traitement, les marqueurs du remodelage osseux ont fortement diminué : −75 % pour le CTX, marqueur de résorption osseuse, −78 % pour le P1NP, marqueur de formation osseuse, et −63 % pour les phosphatases alcalines (PAL). L’imagerie par TEP/TDM au fluorure de sodium 18F (Na18F) montrait également une diminution de l’activité des lésions.
L’effet ne persistait cependant pas après l’arrêt du traitement. Six mois plus tard, les marqueurs biologiques et l’activité des lésions avaient retrouvé leur niveau initial. Quatre enfants ont également présenté une hypercalcémie de rebond, légère et sans symptôme, contrôlée par l’administration de petites doses supplémentaires de dénosumab. Ces résultats illustrent à la fois l’effet du traitement sur l’activité osseuse et la nécessité de surveiller attentivement la période qui suit son arrêt.
Une autre approche a été présentée par Roland CHAPURLAT (Hospices Civils de Lyon, France) chez des patients présentant une dysplasie fibreuse compliquée d’une hypophosphatémie liée à un excès de FGF23. Le burosumab, un anticorps dirigé contre FGF23, vise à réduire la fuite rénale de phosphate et à restaurer une phosphatémie plus proche de la normale.
Dans cette cohorte française de 11 patients, le traitement a été débuté à 0,4 mg/kg. La phosphatémie augmentait rapidement, avec un gain de 0,49 mmol/L dès le 15e jour, puis restait améliorée au cours du suivi. Les PAL diminuaient parallèlement, d’environ 30 % à 12 mois par rapport aux valeurs initiales, une évolution compatible avec une amélioration de la minéralisation osseuse.
Sources :
- MacDonald V, Milligan K, Asante-Otoo A, et al. A Phase 2 Trial of Denosumab for Prevention of Skeletal Disease Progression in Children with Fibrous Dysplasia. Abstract 1073, communication orale, ASBMR Annual Meeting 2026, Boston, 10 octobre 2026. Équipe d’Alison M. Boyce, NIDCR/NIH, Bethesda, États-Unis.
- Mercier A, Gensburger D, Trehet-Mandel N, Amouroux C, Perge K, Nicolino M, Linglart A, Chapurlat R. Burosumab In The Treatment Of FGF-23 Induced Hypophosphatemia In Fibrous Dysplasia Of Bone – A Real-World Study In 11 Patients. Abstract 1075, communication orale, ASBMR Annual Meeting 2026, Boston, 10 octobre 2026.
Avancées diagnostiques et nouvelles approches d’exploration
La spectroscopie Raman pour mieux caractériser la qualité osseuse dans la dysplasie fibreuse
|
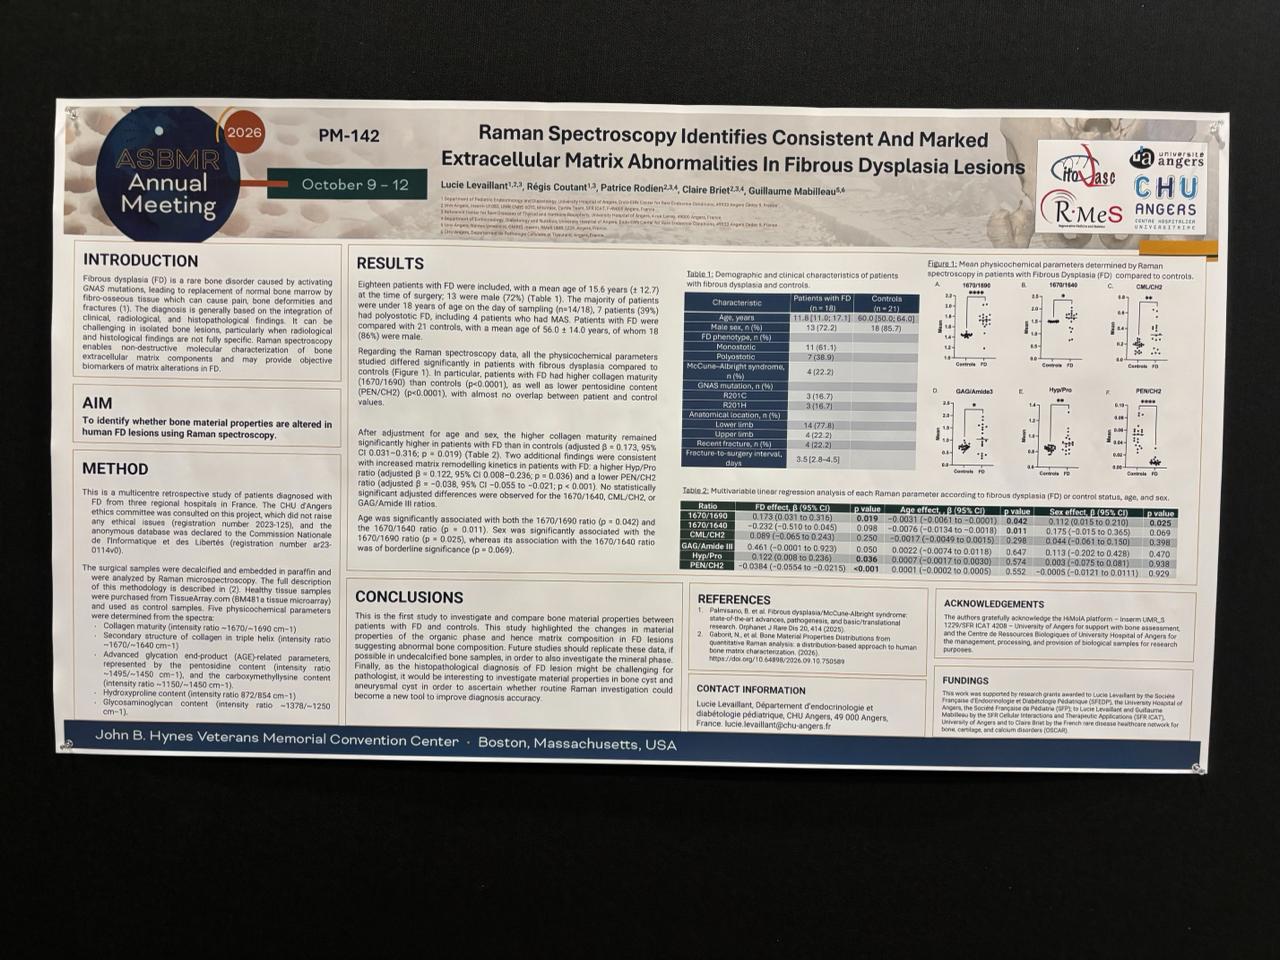
J’ai eu la chance de présenter notre projet de spectroscopie Raman appliquée à des échantillons osseux de patients atteints de dysplasie fibreuse. Cette approche, réalisable sur des tissus inclus en paraffine, permet d’explorer la composition de la matrice extracellulaire osseuse et donc certains déterminants de la qualité osseuse. Nous avons observé une augmentation significative du ratio 1670/1690, reflet de la maturité du collagène, ainsi que des modifications du contenu en hydroxyproline et du taux de pentosidine, reflétant une augmentation du remodelage osseux, dans des analyses ajustées sur l’âge et le sexe. Ces résultats suggèrent l’existence d’une signature Raman spécifique de la dysplasie fibreuse. La suite du projet visera à confirmer ces données dans une population contrôle mieux appariée sur l’âge et à rechercher d’éventuelles signatures Raman propres à certains diagnostics différentiels. |
Présentation des travaux de Lucie LEVAILLANT sur la spectroscopie Raman appliquée à la dysplasie fibreuse – ASBMR Annual Meeting 2026 |
Hypophosphatasie : quand les PAL ne suffisent plus
Le dosage des phosphatases alcalines (PAL) est au cœur du diagnostic de l’hypophosphatasie (HPP). Mais il peut parfois laisser passer certains patients, notamment lorsque les valeurs se situent simplement dans le bas de la normale. Juan Carl PALLAIS (Harvard Medical School, Boston, États-Unis) a montré que l’analyse des différentes formes de PAL pourrait alors apporter des informations supplémentaires, en particulier la fraction hépatique dite « liver 1 ».
D’autres marqueurs pourraient aussi aider à affiner le diagnostic. C’est le cas de la phosphoéthanolamine urinaire (PEA), mais aussi du rapport entre le pyridoxal-5’-phosphate (PLP) et son produit de dégradation, le 4-pyridoxic acid (PA). Ce ratio semble particulièrement élevé chez les patients atteints d’HPP lorsque le PLP est augmenté.
Source : Juan Carl PALLAIS. Symposium clinique « Alkaline Phosphatase Revisited – From Bench to Bedside », ASBMR Annual Meeting, Boston, 9 octobre 2026.
Quand la recherche fondamentale ouvre de nouvelles pistes
Le fer, un régulateur inattendu du FGF23
Le FGF23, hormone produite par l’os et impliquée dans la régulation du phosphate, ne répond pas qu’au phosphate lui-même. Erica CLINKENBEARD (Brigham and Women’s Hospital, Harvard Medical School, Boston, États-Unis) a rappelé que la carence en fer et l’anémie peuvent aussi stimuler sa production, notamment par l’intermédiaire de l’EPO (érythropoïétine) et de la voie HIF, activée lorsque l’oxygénation des tissus diminue. À l’inverse, plusieurs travaux expérimentaux et cliniques suggèrent que corriger la carence en fer ou l’anémie peut faire diminuer les concentrations de FGF23. Un résultat qui confirme que le métabolisme du fer participe lui aussi à la régulation de cette hormone.
Source : Erica CLINKENBEARD. Symposium « New Roles of the FGF23-HIF/Oxygen Axis in Bone », ASBMR Annual Meeting, Boston, 11 octobre 2026.
Comment l’os détecte le phosphate
Comment l’os « détecte-t-il » le phosphate ? Yuichi TAKASHI (Fukuoka University School of Medicine, Japon) a présenté une avancée importante dans la compréhension de la régulation du FGF23. En effet, le FGFR1 pourrait agir comme un véritable senseur du phosphate au niveau osseux, en quelque sorte un parallèle du CaSR pour le calcium.
Une augmentation du phosphate extracellulaire activerait FGFR1 en l’absence de ligand, conduisant à une augmentation de l’expression de GALNT3. Celle-ci favorise la glycosylation de FGF23 et limite son clivage, augmentant ainsi la quantité de FGF23 intact et, en retour, l’excrétion rénale de phosphate.
Source : Yuichi TAKASHI. Symposium clinique « Phosphate Dynamics: From Basics to Bone Disorders », ASBMR Annual Meeting, Boston, 10 octobre 2026.
La créatine et le métabolisme du phosphate
La créatine est surtout connue pour son rôle dans l’approvisionnement énergétique des cellules. Elle pourrait pourtant intervenir aussi dans l’équilibre du phosphate. Cette piste est née de l’étude d’une patiente atteinte d’un syndrome de Fanconi associé à une diminution de la synthèse de créatine.
Pour aller plus loin, les chercheurs ont reproduit un déficit en créatine chez la souris, sans syndrome de Fanconi. Les animaux présentaient alors une hypophosphatémie, une baisse de l’IGF-1 et de la 1,25-dihydroxyvitamine D, ainsi qu’une moindre réabsorption du phosphate par le rein. En parallèle, l’expression de Klotho, une protéine qui participe à la régulation du métabolisme phosphocalcique, augmentait. Comment l’expliquer ? Le manque de créatine pourrait activer FOXO, un facteur de transcription capable d’augmenter l’expression de Klotho. Mais l’observation la plus frappante vient de la supplémentation. En effet, donner de la créatine aux souris permettait de normaliser leur phosphatémie. De quoi suggérer à la créatine un rôle jusqu’ici insoupçonné, bien au-delà du seul métabolisme énergétique.
Source : Portales Castillo I. Creatine as a Novel Phosphate Regulator. Communication orale, ASBMR/RBDA Pre-Meeting Symposium « Translating Mechanisms to Medicine: Advances in Rare Bone Diseases », Boston, 8 octobre 2026.
Un nouveau gène en question dans l’ossification hétérotopique
La fibrodysplasie ossifiante progressive (FOP) est classiquement liée à des variants du gène ACVR1. Mais un patient présentant un tableau compatible avec la maladie a été identifié avec un variant d’un autre gène, ACVR2A.
Cette observation pourrait élargir le spectre génétique des maladies responsables d’ossification hétérotopique, c’est-à-dire de formation d’os dans des tissus où il ne devrait normalement pas apparaître. Elle ne permet cependant pas, à elle seule, de considérer ACVR2A comme un nouveau gène responsable de FOP.
Des analyses génétiques et fonctionnelles supplémentaires seront nécessaires pour déterminer si ce variant joue effectivement un rôle dans le phénotype observé.
Source : Liu E, Tile L, Bleakney R, Seaton-Burn W, Cheung AMW. Fibrodysplasia ossificans progressiva in an individual with an ACVR2A variant. Abstract 197, ASBMR Annual Meeting 2026, Boston.